2YR企业会员
发布人:武汉恩玑生命科技有限公司
发布日期:2026/11/11 14:42:21
原理:
1.凋亡的DNA断裂特征
细胞凋亡时,染色体 DNA 发生阶段性断裂。首先在内源性核酸水解酶作用下降解为 50–300 kb 的大片段;随后在 Ca²⁺和 Mg²⁺依赖的核酸内切酶作用下,DNA 优先于核小体单位之间的连接区发生切割,形成 180–200 bp 的 DNA 片段。这些 DNA 断裂暴露了大量 3'-OH 末端。
2.TUNEL标记机制
TUNEL的核心是利用末端脱氧核苷酸转移酶(TdT),该酶能不依赖模板地将标记的dUTP掺入到DNA断裂产生的3'-OH末端。标记物可以是荧光素、生物素等,通过后续显色或荧光检测即可定位凋亡细胞。
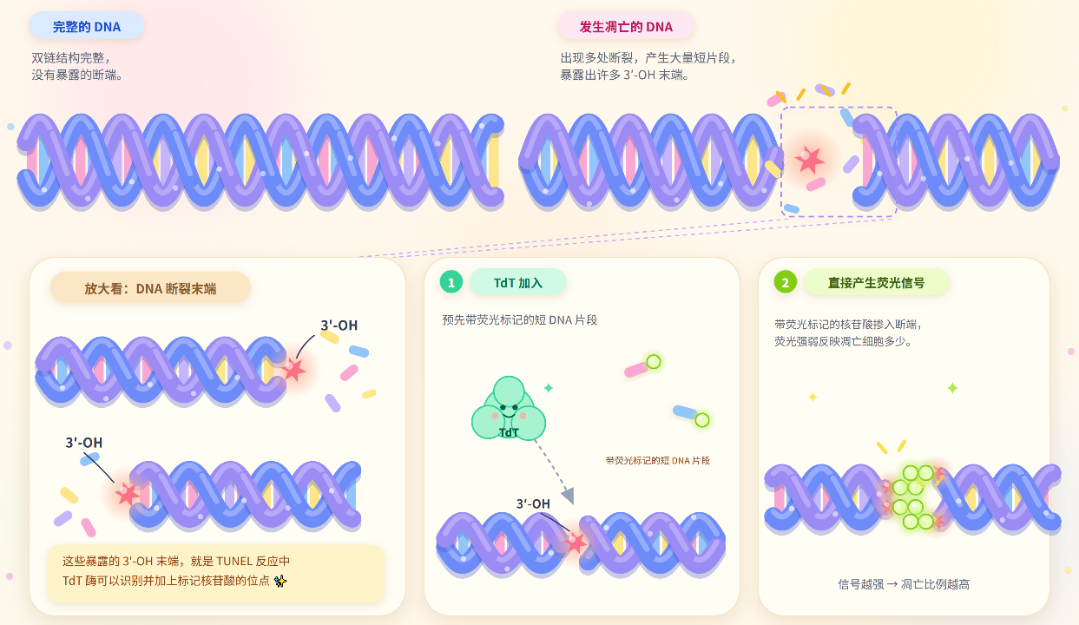
TUNEL细胞凋亡检测原理图
实验步骤
1. 样本准备
(1)对于贴壁细胞或细胞涂片
a. PBS 清洗 1 次。
注:如果担心细胞涂片的细胞贴得不牢,可以干燥样品使细胞贴得更牢。
b. 固定:加入适量 4%多聚甲醛(PBS 配制),4℃固定 30 min。PBS 清洗 2 次。 c. 通透:加入适量 0.4% Triton X-100(PBS 配制),室温通透 20 min。 PBS 清洗 2 次。
d. 转步骤 2. TUNEL 反应。
(2)对于悬浮细胞或细胞悬液
a. 收集细胞(3-5×10⁶ 个细胞),1000 rpm 离心 5 min,PBS 清洗 2 次。
b. 固定:加入适量 4%多聚甲醛(PBS 配制)充分重悬细胞,4℃固定 30 min。2000 rpm 离心 5 min,PBS清洗 2 次。
c. 通透:加入适量 0.4% Triton X-100(PBS 配制),室温通透 20 min。 2000 rpm 离心 5 min,PBS 清洗 2 次。
d. 转步骤 2. TUNEL 反应。
(3)石蜡组织切片
a. 将石蜡切片置于切片架上,放置于 60℃烘箱中烤片 60min。
b. 脱蜡与水化:将切片样本依次放入二甲苯 I(10 min)→ 二甲苯 II (10 min)→ 100%乙醇 I(5 min)→ 100%乙醇 II(5 min)→ 95% 乙醇(5 min)→ 90%乙醇(5 min) → 80%乙醇(5 min)→ 70%乙 醇(5 min)→ ddH2O 冲洗 5 min,冲洗 2 次。
注:二甲苯有毒,易挥发,请在通风橱中进行此操作。
c. 用滤纸吸干切片样本周围液体,用免疫组化笔圈好样本轮廓,以便下游通透与标记。
注:若在后续实验操作中发现免疫组化笔画的轮廓圈被破坏,需及时补画。
d. 通透:按 1:50 的比例,将 2 mg/mL 的 Proteinase K 溶液用 PBS 稀释至终浓度 40 µg/mL,在每个样本上滴加 100 µL,使溶液覆盖全部样本区域,37℃孵育 30 min。
注:Proteinase K 可通透细胞膜和核膜,从而使后续步骤的染色试剂充分进入细胞核进行反应,提高标记效率。孵育时间过长会增加组织切片在后续洗涤步骤中从载波片上脱落的风险,过短则 可能造成透性处理不充分,影响标记效率。为得到更好的结果,Proteinase K 的浓度、孵育时间、温度需根据不同类型组织样本进行优化。
e. 将切片样本浸入 1×PBS 漂洗三次,每次 5 min,用滤纸吸去多余的液体,将处理好的样本放在湿盒中保持湿润。
注:这一步必须把 Proteinase K 洗涤干净,否则会严重干扰后续的标记反应。
f. 转步骤 2. TUNEL 反应。
(4)冰冻组织切片
a. 固定:取出冰冻切片,并回温至室温。将切片样本浸入 4%多聚甲醛 (PBS 配制)中,室温固定 30 min。将切片样本浸入 1×PBS 漂洗三次,每次 10 min。
注:若是担心甲醛清洗不干净,影响最终染色效果。可在甲醛固定完成后加入适量 2 mg/mL 甘氨酸清洗 10 min,中和残留的固定液,再进行 PBS 清洗。
b. 用滤纸吸干切片样本周围液体,用免疫组化笔圈好样本轮廓,以便下游通透与标记。
注:若在后续实验操作中发现免疫组化笔画的轮廓圈被破坏,需及时补画。
c. 通透:按 1:50 的比例,将 2 mg/mL 的 Proteinase K 溶液用 PBS 稀 释至终浓度 40 µg/mL,在每个样本上滴加 100 µL,使溶液覆盖全部样 本区域,37℃孵育 20 min。
注:Proteinase K 可通透细胞膜和核膜,从而使后续步骤的染色试剂充分进入细胞核进行反应,提高标记效率。孵育时间过长会增加组织切片在后续洗涤步骤中从载波片上脱落的风险,过短则可能造成透性处理不充分,影响标记效率。为得到更好的结果,Proteinase K 的浓度、孵育时间、 温度需根据不同类型组织样本进行优化。如优化 Proteinase K 的浓度与孵育时间仍无法改善染色效果,可选择将样本浸入 1%Triton X-100 (PBS 配制)中,室温促渗 3-5 min;之后将切片 样本浸入 1×PBS 漂洗三次,每次 5 min。
d. 将切片样本浸入 1×PBS 漂洗三次,每次 5 min,用滤纸吸去多余的液体,将处理好的样本放在湿盒中保持 湿润。
注:这一步必须把 Proteinase K 洗涤干净,否则会严重干扰后续的标记反应。
e. 转步骤 2. TUNEL 反应。
(5)阳性处理(仅阳性对照进行此步骤,其他样品直接进行 TUNEL 反应步骤) a. 按 1:10 的比例用 ddH2O 将 10×DNase IBuffer 稀释成 1×DNase I Buffer 备用。
b. 滴加 100 µL 1×DNase I Buffer 到已处理的样本上,覆盖全部样本区域,室温平衡 5 min。
c. 用 1×DNase I Buffer 以 1:100 稀释 DNase I (2 U/μL)至终浓度 20 U/mL 的工作液。
d. 弃去 Buffer,加入 100 μL 浓度为 20 U/mL 的 DNase I 工作液,室温孵育 15 min。
e. 弃去 DNase I 工作液,PBS 清洗 2 次。
f. 转步骤 2. TUNEL 反应。
2. TUNEL 反应
(1)配制 TUNEL 反应液(即用即配)
(2)对于贴壁细胞、细胞涂片或组织切片
a. 每个样本加入 50 μL TUNEL 反应液,使反应液均匀覆盖样本。37℃ 避光孵育适宜的时间(细胞推荐染色时 间 15-30 minh,组织染色时间推荐 1 h)。
注:50 μL TUNEL 反应液适合涂片、切片或 96 孔板(其他不同孔板可以适当调整 TUNEL 反应液体积,覆盖细胞即可)。如果待检测的样品为涂片、切片或在 24 孔板、12 孔板或 6 孔板中,可以使用防蒸发膜,或自行尝试使用自封袋或者其它适当材料自行裁剪成比孔略小的圆形塑料片,滴加 TUNEL 反应液后覆盖在样品上,可以防止 TUNEL 反应液蒸发,并且使 TUNEL 反应液均匀覆盖样本。
b. 弃去 TUNEL 反应液,PBS 清洗 2 次后,再用 0.1% Triton X-100(PBS 配制,其中含 5 mg/mL BSA)清 洗 3 次,每次 5 min,这样游离的未反 应的标记物可以清除较干净。
c.(可选)每个样本加入适量浓度为 5 μg/mL 的 DAPI 染液,室温避光 孵育 5 min。染色完成后,弃去 DAPI 染液,PBS 清洗 2 次,每次 5 min。
d.(可选)切片封片:每个样本滴加 20 μL 抗荧光淬灭封片剂(抗荧光淬灭封片剂可能会不适用于某些染料,实验前建议进行预实验测试匹配性),盖上盖玻片,用镊子的钝端轻轻敲击盖玻片,去除气泡以使封片完全。
e. 用滤纸吸去多余的液体,向样本区域加 100 μL PBS 保持样本湿润,立即在荧光显微镜下观察。
(3)对于悬浮细胞或细胞悬液
a. 每个样本管加入 50 μL TUNEL 反应液轻轻重悬细胞,37℃避光孵育 15-30min。每隔 10 min 用微量移液器 轻轻重悬细胞。
b. 2000 rpm 离心 5 min,弃去 TUNEL 反应液,用 0.1% Triton X-100 (PBS 配制,其中含 5 mg/mL BSA)清洗 2 次,每次 5 min,这样游离的未反应的标记物可以清除较干净。
c. 每个样本管加入 100 μL 浓度为 5 μg/mL 的 DAPI 染液,室温避光孵 育 5 min。
d. 加入 400 μL PBS 重悬细胞,立即用流式细胞仪检测或进行涂片后在荧光显微镜下观察。
结果怎么看
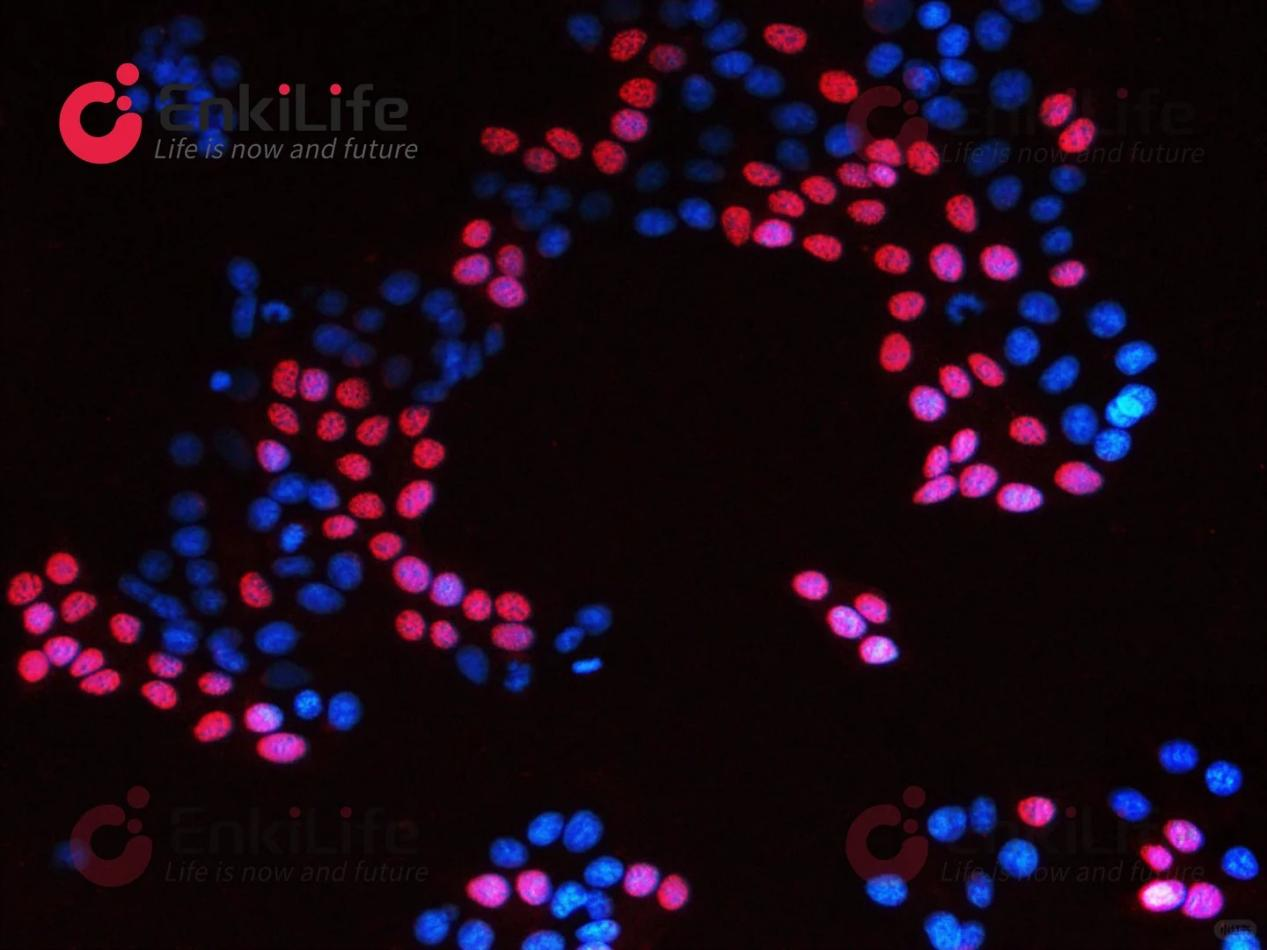
凋亡指数 AI = TUNEL 阳性细胞核数 / DAPI 总细胞核数 ×100%
要求:随机选取多个视野(一般≥5 个)、同一曝光参数、避开边缘、坏死区、褶皱区;ImageJ 计数或手动计数
不建议只用荧光强度 IOD 判断凋亡率,优先计数阳性细胞比例
荧光信号弱或没有荧光信号
细胞或者组织样本明明是处于凋亡状态,但是用TUNEL试剂盒检测发现荧光信号偏弱或没有信号。
可能的原因及解决方法
1、固定剂与固定时间不合适。(注:如果用乙醇或甲醇固定的样本,则会导致标记效率较低,因为在固定时染色质未能与蛋白质交联,从而导致染色质在操作中丢失。)
解决方法:固定剂建议使用溶于PBS PH7.4中的4%多聚甲醛固定或福尔马林或戊二醛固定。当然,固定时间要合适,时间过短,固定不充分,时间过长,会导致染色质与蛋白质交联程度过高,不利于dUTP与染色质的结合。
2、脱蜡和水化不充分。
解决方法:脱蜡时可以60°C烤片30min,再浸入二甲苯中。
3.通透效果不佳。
解决方法:根据切片的厚薄,选择Proteinase K的孵育时间,常用10~30min,通过摸索达到既不会脱片,又能够使酶和抗体进入细胞内。若处理时间过短,细胞通透不彻底,试剂不能到达靶分子或浓度过低。
4、荧光淬灭。
解决方法:Fluorescence在普通光照10分钟就会严重淬灭,建议标记与检测样本时,载玻片要避光,实验结束后要尽快观察。若需要暂时储存,建议4°C条件避光保存,且保存时间不超过一个月为宜。
5、凋亡诱导条件不合适。
解决方法:用紫外或者红外诱导的细胞的凋亡,DNA不断裂,无法检测到晚凋信号,可以选择其它检测方法。
非特异性染色(假阳性高)
细胞或者组织样本明明是未做任何处理的活细胞,但是用TUNEL试剂盒检测,出现了非特异性染色,和处理过的荧光信号一样强,甚至比阳性对照组荧光信号还要强。
可能的原因及解决方法
1、有些细胞或组织,例如平滑肌细胞或组织中,nuclease或polymerase的酶活性水平较高,容易导致出现假阳性信号。
解决方法:取细胞或组织后立即固定并且要充分固定,以阻止这些酶导致假阳性。
2、使用了不合适的固定液,例如一些酸性固定液,导致出现假阳性。
解决方法:建议采用购买产品说明书推荐的固定液。
3、细胞固定时间过长。固定时间过长导致细胞自溶,从而出现假阳性。
解决方法:建议控制好固定时间。
4、TdT酶反应时间过长或TdT酶反应过程中反应液渗漏,细胞或组织表面没保持湿润。
解决方法:注意控制好反应时间,并确保TdT酶反应液能很好地覆盖样品。
5、工作液孵育时间过长或者未清洗干净。
解决方法:控制好工作液孵育时间,并在孵育完成后将工作液清洗干净。
实验小tips:在坏死的晚期阶段或在高度增殖/代谢的组织细胞中也会产生大量DNA片断,从而引起假阳性结果。
荧光背景强
背景染色太强是指除了我们想看到的特异性染色外,还有与我们想看到的特异性染色颜色相同的荧光信号干扰我们的实验结果。
可能的原因及解决方法
1、TUNEL染色时间过长。
解决方法:建议染色时间适当。
2、PBS漂洗不足。
解决方法:酶或者荧光标记工作液反应完后PBS漂洗不足,会导致残留。如果背景较高,可增加漂洗次数,清洗不彻底会导致切片的非特异性着色。
3、曝光时间过长。
解决方法:调整曝光条件,先对阴性组调整到无背景光,然后用相同的曝光条件拍摄实验组。
做 TUNEL 染色总遇到背景高、信号弱、非特异性染色、组织脱片、批次不稳定等痛点?恩玑生命荧光法 TUNEL 凋亡检测试剂盒,专为细胞、石蜡切片、冰冻切片样本优化,完美适配本 SOP 流程!
相关新闻资讯