2YR企业会员
发布人:武汉恩玑生命科技有限公司
发布日期:2026/11/10 15:19:49
一、文献基本信息
这是一篇发表于2026年的综述论文,系统总结了2025年首次命名的一种新型受控细胞死亡形式——钠超载坏死(Necrosis by Sodium Overload, NECSO)的定义、核心分子机制、病理生理功能、生物标志物应用及治疗前景。
二、研究背景与NECSO的定义
1. 研究背景
钠离子(Na⁺)是细胞外液中最丰富的阳离子,其跨膜梯度的维持是细胞功能的基础。正常情况下,细胞内Na⁺浓度由Na⁺/K⁺‑ATP酶介导的主动外排与多种Na⁺内流通路(电压门控Na⁺通道、Na⁺‑H⁺交换体NHE、Na⁺‑Ca²⁺交换体NCX等)之间的动态平衡严格调控。长期以来,细胞内Ca²⁺超载被认为是细胞损伤和死亡的核心驱动因素。然而,越来越多证据表明,Na⁺超载可能独立于Ca²⁺超载,直接触发不可逆的细胞损伤。
2. NECSO的定义
2025年,Fu等人通过化学筛选首次发现并正式命名了NECSO——一种由持续和过量的Na⁺内流直接触发的受控坏死形式,主要由TRPM4通道介导。该研究发现,小分子化合物Necroside 1(NC1)能特异性地持续激活人TRPM4通道,诱导大量Na⁺内流和最终的坏死性细胞死亡。这种死亡方式不能被凋亡抑制剂(如z‑VAD‑fmk)、坏死性凋亡抑制剂(necrostatin‑1)或焦亡抑制剂(disulfiram)阻断,但能被Na⁺通道阻滞剂或Na⁺螯合剂有效抑制,确立了Na⁺超载在此过程中的因果作用。
3. NECSO的形态学特征
NECSO的形态特征符合经典坏死的表现,包括:早期细胞肿胀、细胞器(尤其是线粒体)水肿(通常先于质膜破裂)、晚期质膜破裂和细胞内内容物释放。典型的凋亡标志(如染色质凝集和caspase激活)通常不存在。值得注意的是,在某些病理模型中(如H₂O₂诱导的心肌细胞损伤),同一细胞中可同时观察到NECSO的坏死特征和凋亡标志物,反映了细胞死亡程序的复杂性。
三、核心分子机制
1. TRPM4通道:NECSO的触发枢纽
TRPM4(瞬时受体电位通道M型4)是NECSO的分子开关和核心执行者。它是由Ca²⁺激活的非选择性单价阳离子通道,主要通透Na⁺和K⁺,但对二价阳离子不通透。通道开放依赖于升高的细胞内Ca²⁺浓度和膜磷脂酰肌醇4,5‑二磷酸(PIP₂)的辅助作用。
NC1的激活机制:冷冻电镜研究阐明了NC1激活人TRPM4的精细结构机制。NC1作为非竞争性配体,结合在电压感应域(S1‑S4)中Ca²⁺位点附近的非经典口袋中,诱导与Ca²⁺结合类似的构象变化,促进通道开放。该激活过程还需要PIP₂来稳定通道的开放状态。
物种选择性的分子基础:NC1对小鼠TRPM4不敏感,不是因为药物无法结合通道,而是由于NC1结合诱导的构象变化使小鼠通道的选择性滤过器失稳,导致通道失活。但替换关键残基可使小鼠TRPM4获得与人通道相当的NC1敏感性。这一物种差异对临床前研究具有重要意义——小鼠模型的结果可能无法准确预测基于NC1的治疗策略在人体中的疗效。
2. 执行通路:线粒体能量代谢崩溃
Na⁺超载如何最终导致细胞死亡?Qiao等人的研究揭示了核心执行通路:
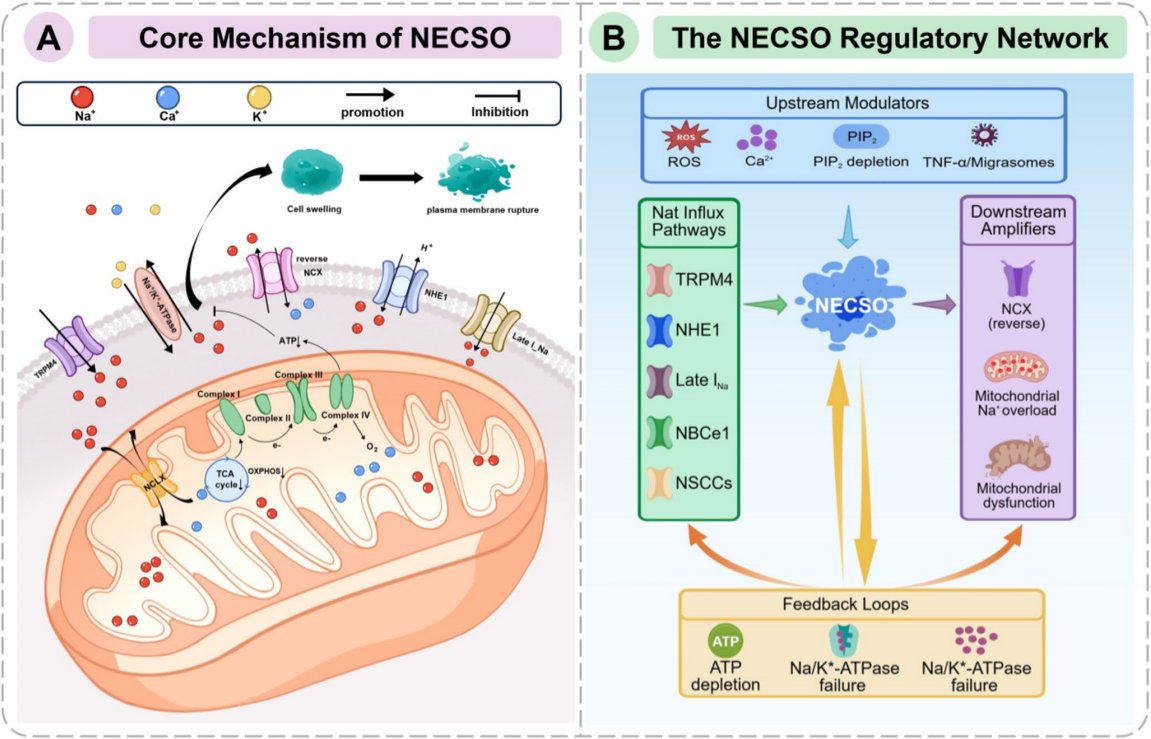
关键步骤:NECSO期间Na⁺内流不仅是渗透失衡,更重要的是,胞质中的Na⁺超载激活线粒体Na⁺‑Ca²⁺交换体(NCLX),导致线粒体基质中Na⁺升高、Ca²⁺浓度降低。线粒体Ca²⁺是激活三羧酸循环(TCA)关键脱氢酶的关键信号,其下降直接抑制TCA循环速率,损害氧化磷酸化的底物供应。同时,Na⁺也可能直接干扰线粒体电子传递链复合物的功能。结果导致线粒体ATP合成严重受损,细胞陷入能量危机。
致命恶性循环:能量耗竭启动致命的恶性循环——质膜Na⁺/K⁺‑ATP酶因ATP缺乏而丧失功能,无法排出细胞内Na⁺,进一步加剧Na⁺超载和细胞肿胀。同时,跨膜Na⁺梯度的丧失扰乱了所有依赖该梯度的次级主动转运,尤其是NCX的反向运转,诱导继发性Ca²⁺超载并放大细胞损伤。最终,离子稳态完全丧失和渗透压持续升高导致细胞和细胞器极度肿胀、质膜破裂和坏死性溶解。
核心通路总结:Na⁺内流 → 线粒体内Na⁺升高和线粒体Ca²⁺降低 → 能量代谢崩溃 → Na⁺/K⁺‑ATP酶失效 → 离子稳态完全紊乱 → 坏死性细胞死亡。
3. 扩展调控网络
除TRPM4外,其他Na⁺转运体在不同病理背景下可能参与或加剧Na⁺超载:
NHE1(Na⁺‑H⁺交换体1型):在缺血和酸中毒时强烈激活,导入Na⁺同时排出H⁺,是心肌缺血早期Na⁺超载的主要来源。
晚钠电流(Late I_Na):病理条件下增强,其抑制剂如雷诺嗪具有心脏保护作用。
NCX反向运转:连接Na⁺超载与致死性Ca²⁺超载的关键桥梁。
NBCe1和NSCCs:在特定条件下也参与Na⁺内流。
上游信号:活性氧(ROS)可直接激活TRPM2通道,或通过线粒体损伤间接诱导能量功能障碍。在心肌I/R损伤中,Tspan4阳性成纤维细胞通过迁移体介导的TNF‑α自分泌上调心肌细胞中醛固酮合成的限速酶CYP11B2,可能通过影响Na⁺重吸收相关基因进一步促进心肌细胞NECSO。

四、与其他受控细胞死亡通路的交互作用
与凋亡的交互:氧化应激和能量耗竭是两者的共同上游触发因素。轻中度Na⁺超载可能通过线粒体外膜通透化触发凋亡,而严重持续的Na⁺超载导致能量快速崩溃和NECSO。NECSO中的ATP耗竭可能抑制caspase激活,使细胞死亡表型从凋亡转向坏死。
与坏死性凋亡的交互:两者都是受控坏死,但分别由TRPM4‑Na⁺超载和RIPK1/RIPK3‑MLKL信号介导。两者在共同下游效应器(如线粒体功能障碍和ROS产生)上可能汇聚。联合抑制多种细胞死亡通路比抑制单一通路提供更好的心肌保护。
与铁死亡的交互:Na⁺超载可能通过调节铁转运体破坏细胞铁稳态,增加细胞内铁水平和对铁死亡的敏感性。两者都归属于新兴的"金属中毒"(metalloptosis)类别。
五、病理生理作用
1. 心脏疾病中的核心作用
心肌缺血再灌注(I/R)损伤是NECSO研究最深入的病理场景。缺血期ATP减少抑制Na⁺/K⁺‑ATP酶,酸中毒激活NHE1,导致[Na⁺]i进行性增加;再灌注早期ROS爆发进一步激活包括晚钠电流在内的Na⁺内流通路。TRPM4作为Ca²⁺激活通道,可能在再灌注期间被细胞内Ca²⁺波动和ROS增加所激活。大量干预策略——包括NHE抑制剂、晚钠电流抑制剂、NCX抑制剂、Na⁺通道阻滞剂以及间接影响Na⁺稳态的药物(如依普利酮)——已在临床前模型中有效减小心肌梗死面积。
需要注意的是,TRPM4虽是NECSO的核心介导者,但不是I/R损伤中病理性Na⁺超载的贡献者。NHE1激活和晚钠电流在缺血期和早期再灌注中可能起主导作用,联合阻断NHE1和Na⁺通道几乎完全消除了缺血性Na⁺超载。
其他心脏疾病:在扩张型心肌病(DCM)中,利用生物信息学分析和阿霉素诱导的DCM模型,鉴定出核心Na⁺超载相关死亡基因(包括BACH2、NXPH4、CD1E和LIF)。在遗传性心肌病模型中,NHE1过表达驱动过量Na⁺内流,通过NCX反向运转导致继发性Ca²⁺超载,诱发收缩和坏死。组织水平的Na⁺失衡也与心脏重构和心衰进展相关。
2. 癌症生物学中的双重角色
NECSO和TRPM4在癌症中表现出高度组织特异性的双重角色:
促癌功能:TRPM4在膀胱癌、胆管癌和卵巢癌等多种癌症中过表达,高表达与肾上腺皮质癌、低级别胶质瘤、胰腺癌、间皮瘤和葡萄膜黑色素瘤的不良预后相关。机制上,TRPM4可能通过表观遗传调控、DNA损伤修复和可变剪接等促进肿瘤进展,并塑造免疫抑制微环境。
抑癌功能:在肾透明细胞癌(KIRC)和子宫内膜癌(UCEC)中,高TRPM4表达与更好预后相关。TRPM4过表达抑制肾癌细胞增殖、迁移和集落形成,促进凋亡。NECSO评分作为多基因风险分层模型,在KIRC中作为独立保护性预后因素。
机制假说:这种组织特异性双重角色可能源于:①TRPM4受组织特异性转录因子和表观遗传修饰子的调控(如VHL通路抑制TRPM4表达、雌激素受体上调TRPM4转录);②下游信号网络因细胞类型而异;③肿瘤微环境的调节作用(免疫"热"肿瘤中NECSO诱导的免疫原性细胞死亡占主导,免疫"冷"肿瘤中TRPM4介导的免疫逃逸占优势)。
3. 与肿瘤免疫微环境的交互
NECSO作为溶解性受控坏死,最终破坏质膜和细胞器膜完整性,可能释放线粒体DNA(mtDNA),理论上可促进抗肿瘤免疫。然而,肿瘤细胞也可能通过调控NECSO相关基因逃避免疫监视或塑造免疫抑制微环境。NEESO相关基因(尤其是TRPM4)与免疫细胞浸润模式密切相关:肾癌中高NECSO评分与CD8⁺ T细胞和Th1细胞浸润增加相关,HCC高风险组具有免疫激活特征,而LUAD高风险组与免疫抑制微环境相关。
六、生物标志物应用
1. 预后模型构建
基于NECSO相关基因(NRGs)的多基因风险评分模型已在多种癌症中构建并验证,包括LUAD、KIRC、HCC和乳腺癌。一般采用TRPM4共表达分析、差异表达分析和WGCNA筛选候选基因,再通过Cox回归、LASSO、SVM‑RFE和随机森林等机器学习算法构建模型。模型具有较好的风险分层能力,但主要基于公共组学数据,需前瞻性临床验证。
2. 核心生物标志物
TRPM4:无疑是NECSO的核心生物标志物,在泛癌中表达高度异质,可作为多种恶性肿瘤的诊断和预后标志物。
SLC9A1:与TRPM4联合在乳腺癌中具有显著诊断和预后价值。
NR1H3:乳腺癌中新型保护性生物标志物,高表达预测较好总生存期。
DENND1C:LUAD中关键抑癌基因和免疫治疗疗效预测标志物。
ANKRD13B:HCC中促进肿瘤进展的基因和潜在预后标志物。
3. 治疗反应预测
NECSO风险模型可预测化疗和免疫治疗反应。LUAD高风险患者对紫杉醇类和EGFR抑制剂具有不同敏感性;HCC高风险患者对顺铂、阿霉素、吉西他滨和紫杉醇等8种化疗药物具有更高敏感性。在免疫治疗方面,LUAD低风险或高DENND1C表达患者免疫检查点抑制剂治疗后显著生存获益。
七、治疗策略
1. 直接靶向TRPM4
TRPM4激动剂(如NC1或其优化衍生物):适用于TRPM4低表达或TRPM4发挥抑癌功能的癌症(如肾癌),诱导肿瘤细胞NECSO。
TRPM4抑制剂:适用于TRPM4过表达且具有致癌功能的癌症。
冷冻电镜结构解析为合理药物设计提供了基础,有助于开发具有更高效力、选择性和靶向不同构象状态的调节剂。
2. 间接调控策略
NHE1抑制剂(卡立泊来德、阿米洛利等):临床前显示出强效心脏保护作用,但临床试验结果不一致。
盐皮质激素受体拮抗剂(依普利酮):通过拮抗醛固酮改善系统Na⁺平衡。
NCX抑制剂和NCLX调节:靶向Na⁺超载与下游损伤之间的连接。
3. 天然产物和药物重定位
chu酥灵(Cinobufagin):中药chu酥的活性成分,通过靶向SEC62/TRPM4轴,抑制TRPM4的泛素化降解,稳定其蛋白水平,克服硼替佐米耐药。
相思豆碱(Abrine):通过CTD数据库分析,可同时靶向DCM中四个核心Na⁺超载相关枢纽基因。
4. 联合治疗
NECSO调节与化疗、靶向治疗或免疫治疗的联合具有巨大潜力。NECSO诱导的免疫原性细胞死亡可增加肿瘤免疫原性,与免疫检查点抑制剂联合有望产生协同抗肿瘤效应。在心脏保护方面,联合阻断不同Na⁺内流通路(Na⁺通道和NHE1)几乎完全阻止缺血期Na⁺超载,产生叠加保护效应。
参考文献
Necrosis by Sodium Overload: Mechanisms, Pathophysiological Roles, and Therapeutic Prospects of a Novel Form of Regulated Cell Death. Qi T, et al. Cell Biochem Biophys. 2026. [PMID: 42709394]

相关新闻资讯