2YR企业会员
发布人:武汉恩玑生命科技有限公司
发布日期:2026/10/29 16:28:09
一、研究背景
肿瘤微环境(TME)的代谢竞争是肿瘤免疫逃逸的核心机制之一。肿瘤细胞高速增殖,会大量掠夺微环境内葡萄糖、氨基酸、维生素等营养物质,造成营养匮乏,直接抑制浸润 T 细胞的存活与效应功能。目前已有多篇工作报道氨基酸转运蛋白介导肿瘤T 细胞的营养争夺,但维生素类小分子的竞争模式、对应的转运分子、下游细胞死亡程序,仍有大量空白。
铁死亡(Ferroptosis)是铁离子依赖、多不饱和脂肪酸脂质过氧化介导的程序性细胞死亡。既往绝大多数铁死亡研究集中于肿瘤细胞本身:如何诱导肿瘤发生铁死亡实现抗肿瘤。而近年新方向开始关注免疫细胞自身发生铁死亡:抗肿瘤 CD8⁺T 细胞如果发生铁死亡,会直接削弱机体抗肿瘤免疫,但什么上游信号、哪些营养压力驱动 T 细胞铁死亡,分子链条并不完整。
CART 细胞疗法在 B 细胞血液肿瘤取得巨大成功,但面对实体瘤疗效十分有限。实体瘤的抗原异质性、T 细胞浸润障碍、抑制性肿瘤微环境都是主要瓶颈,其中代谢胁迫会直接让 CART 耗竭、死亡,丧失杀伤能力。因此对 CART 做代谢工程改造,增强其在恶劣微环境中的代谢适应性,是实体瘤免疫治疗重要研发方向。
维生素 B2(核黄素,Riboflavin,VB2)是机体必需水溶性维生素。胞内 VB2 会被依次催化生成 FMN、FAD,二者是数百种氧化还原酶的核心辅酶,参与三羧酸循环、线粒体呼吸链、抗氧化代谢等核心生理过程。哺乳动物依靠 SLC52 家族转运蛋白完成胞外 VB2 摄取:人源包含 SLC52A1、SLC52A2、SLC52A3;小鼠缺少 SLC52A1,仅表达 SLC52A2、SLC52A3。既往已知该家族在部分肿瘤中上调,但完全不清楚 SLC52 家族在肿瘤T细胞互作中的功能分工。
为系统性解析溶质载体 SLC 家族如何调控 CART 在肿瘤压力下的功能,作者开发CareSLCs(CARsgRNA evaluation of SLCs) 原创筛选系统。
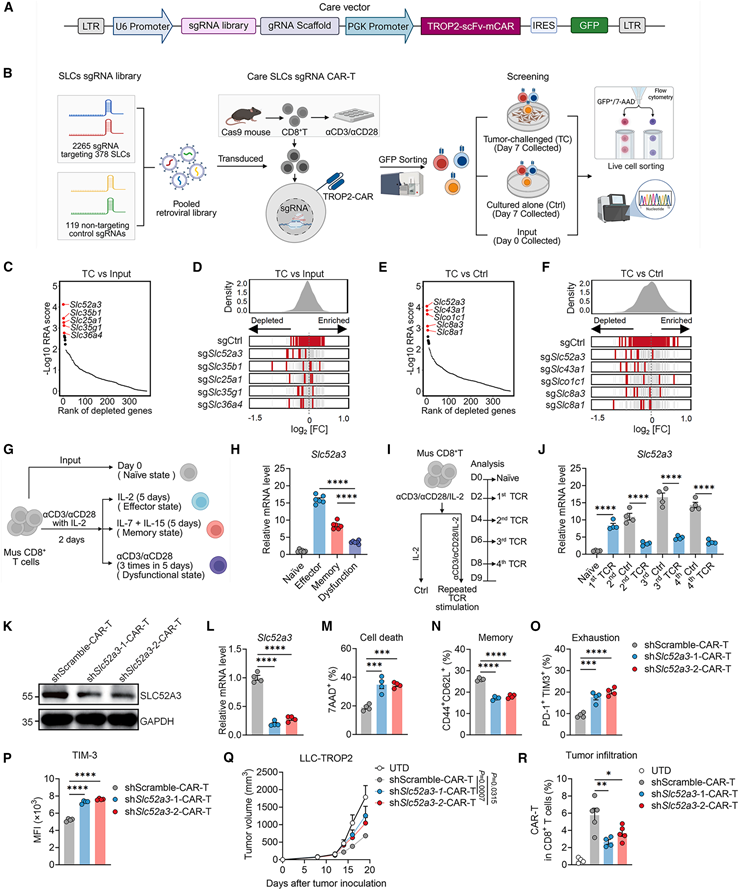
经过小鼠 LLC、MC38 两套肿瘤模型重复筛选,Slc52a3 是排名最高、重复性最好的必需基因。
后续通过 shRNA 敲低、CRISPR 敲除两套体系验证:SLC52A3 缺失,会造成 CART 细胞死亡上升、中央记忆 T 细胞比例下降、耗竭分子 PD1/TIM3 显著上调;体内动物实验中,SLC52A3 敲低 CART 浸润肿瘤能力大幅下降,抗肿瘤疗效显著受损。同时在 LCMV 病毒感染模型发现,SLC52A3 同样参与 T 细胞在病原体刺激下的增殖。
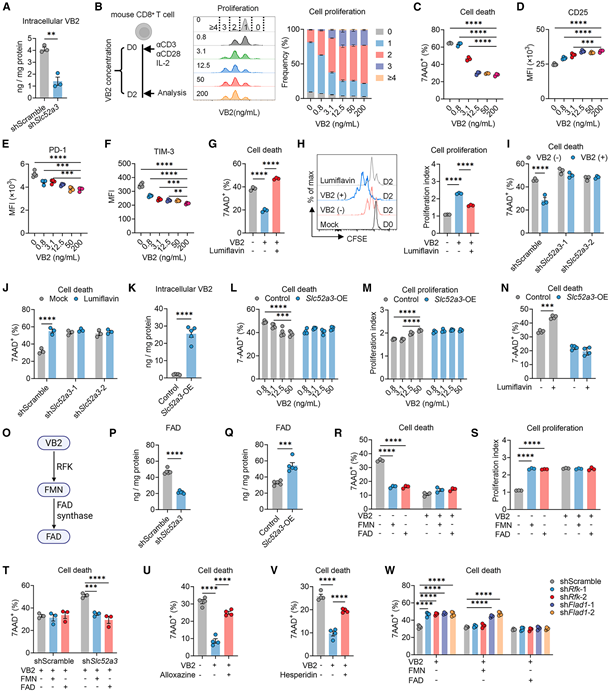
敲低 Slc52a3 后 CD8⁺T 细胞胞内 VB2 含量显著降低;体外梯度 VB2 培养实验:VB2 剥夺会剂量依赖性抑制 CD8⁺T 的增殖、提升细胞死亡、上调耗竭表型;补充外源 VB2 能够剂量依赖性回救。
VB2 进入细胞之后,需要经过RFK(核黄素激酶)生成 FMN,再经 FLAD1(FAD 合成酶)生成 FAD才发挥生物学功能。
• 直接补充下游产物 FMN/FAD,即使在 VB2 缺失培养基,也可以挽救 T 细胞;
• 抑制 / 敲除 RFK、FLAD1 之后,外源 VB2 的保护作用完全消失。证明 SLC52A3 的生理功能,就是给 T 细胞供给 VB2,依靠下游 FAD 的生成维持 T 细胞功能。
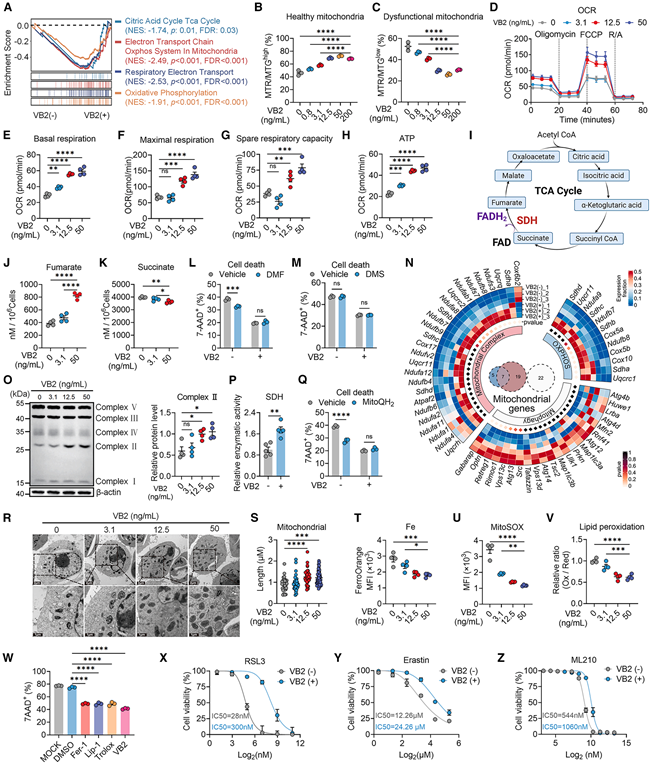
VB2 缺乏时,T 细胞转录组显著富集线粒体呼吸、TCA 循环通路抑制;Seahorse 线粒体压力测试显示:基础呼吸、最大呼吸、备用呼吸能力、线粒体 ATP 产量全面下降。
FAD 是琥珀酸脱氢酶 SDH(复合体 II)的关键辅因子。VB2 不足直接造成 SDH 蛋白水平、酶活性下降;TCA 循环发生阻滞:琥珀酸发生堆积,延胡索酸下游代谢物减少。
线粒体结构发生损伤,电镜可见线粒体嵴破坏、形态皱缩;线粒体自噬(mitophagy)过度激活。过度线粒体自噬会将线粒体铁释放到胞质,造成不稳定铁池(labile Fe²⁺)升高、线粒体 ROS 爆发,这是铁死亡的重要启动信号。
这是本研究非常重要的独特机制:VB2 缺乏会降低胞内 α‑酮戊二酸(αKG)/ 琥珀酸比值。αKG 是组蛋白去甲基化酶 KDM6 家族的辅酶;比值下降,酶活性被抑制,组蛋白抑制修饰 H3K27me3 大量累积。
CUT&Tag‑seq 证实:升高的 H3K27me3 直接结合并沉默Slc7a11、Gclc、Gpx4基因位点。
• SLC7A11 负责胱氨酸摄取;GCLC 是 GSH 合成限速酶;GPX4 是铁死亡最核心抑制蛋白;
• VB2 缺失时,胱氨酸摄取减少,胞内 GSH 含量下降;GPX4 蛋白水平下调;脂质过氧化爆发,T 细胞走向铁死亡。
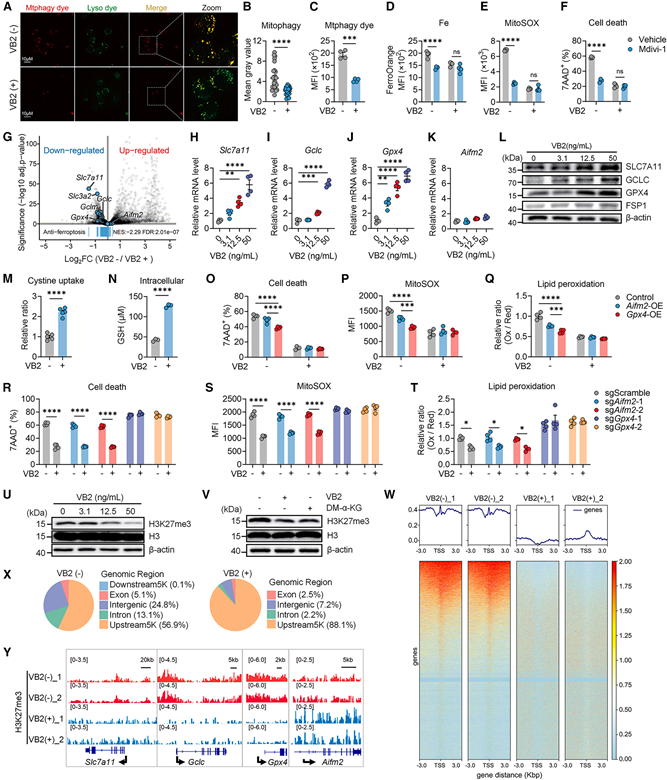
过表达 GPX4 可以显著挽救 VB2 缺乏诱导 T 细胞死亡;而过表达 FSP1 几乎没有明显效果,说明活化 CD8⁺T 细胞中,铁死亡抵抗主要依靠 GSH‑GPX4 通路,而非 FSP1 通路,和肿瘤细胞存在通路偏好差异。
补充可穿透细胞的 αKG 类似物 DM‑αKG,可部分降低 H3K27me3,恢复 SLC7A11 表达,缓解铁死亡。
铁死亡抑制剂 Fer1、Liproxstatin‑1 可以显著抑制 VB2 剥夺造成 T 细胞死亡,直接确认死亡类型为铁死亡。
VB2 缺失选择性诱导活化效应 T 细胞发生铁死亡,而静息 T 细胞可耐受 VB2 剥夺。该差异性源于细胞代谢重编程:静息 T 细胞线粒体代谢活性与胞内氧化应激水平维持在低位;效应 T 细胞活化后转向线粒体氧化磷酸化供能,伴随活性氧大量生成,对 GSH 抗氧化通路依赖性显著上升,故对 VB2 匮乏引发的代谢和氧化损伤高度敏感。
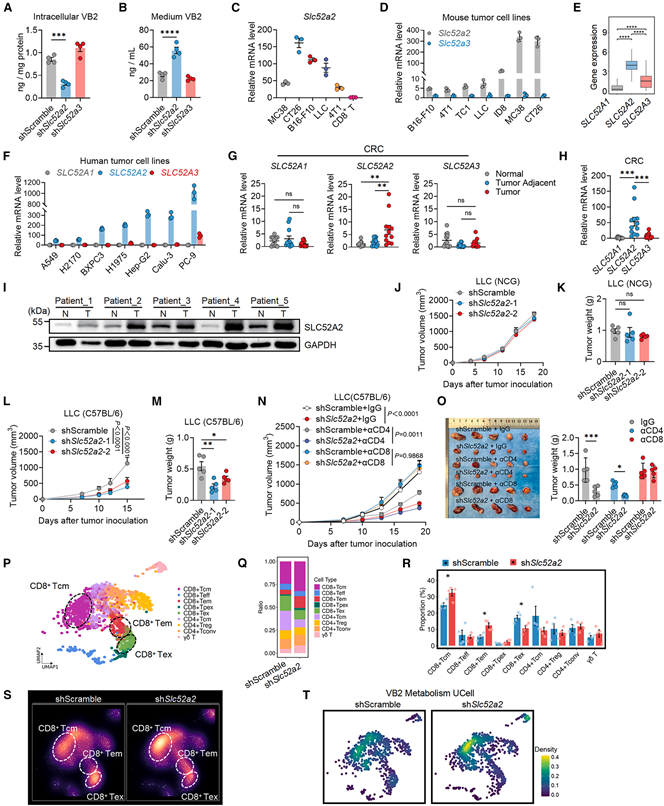
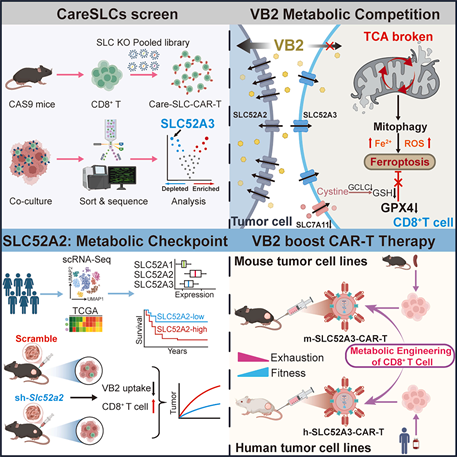
本研究一项极具突破性的发现是,CD8⁺T细胞与肿瘤细胞利用 SLC52 家族不同亚型实现维生素 B2(VB2)的摄取:CD8⁺ T 细胞主要依靠 SLC52A3 完成 VB2 的摄取,而肿瘤细胞则优先利用 SLC52A2 获取 VB2,对 SLC52A3 几乎不存在功能依赖。这种转运蛋白亚型的差异化利用,构成肿瘤微环境中二者发生 VB2 代谢竞争的分子基础。
TCGA 泛癌、结直肠癌临床样本证实,肿瘤组织 SLC52A2 显著高表达;肿瘤 SLC52A2 高表达对应 CD8⁺T 浸润减少、T 细胞耗竭加重、患者总生存期更差;肺癌患者血清 VB2 水平显著低于健康人,恶性胸腔积液中 VB2 被大量消耗。流行病学 NHANES 队列分析显示:人群膳食 VB2 摄入越高,癌症死亡风险越低。
• 在免疫缺陷 NCG 小鼠:敲低肿瘤 SLC52A2,肿瘤生长速度几乎不变,肿瘤细胞自身增殖不受明显影响;
• 在免疫健全 C57BL/6 小鼠:敲低肿瘤 SLC52A2,肿瘤生长明显被抑制。
这有力证明:SLC52A2 促癌功能,不是直接促进肿瘤细胞增殖,而是通过压制宿主 T 细胞免疫实现。
敲除肿瘤 SLC52A2 之后,肿瘤微环境 CD8⁺T 细胞发生重编程:效应 T、记忆 T 细胞比例上升,耗竭 Tex 细胞占比下降;T 细胞内部 VB2 代谢通路、GSH 合成、铁死亡抵抗通路显著上调。CD4⁺T、巨噬细胞、NK 细胞等其他免疫亚群变化不大。
Transwell 分隔共培养体系(细胞不接触,只共享培养液)。肿瘤细胞依靠 SLC52A2 消耗培养基 VB2,造成 CD8⁺T 细胞死亡增加、增殖受抑;敲低肿瘤 SLC52A2,T 细胞缺陷明显缓解;额外添加 VB2 也可以完全逆转肿瘤上清带来的 T 细胞损伤。同位素标记 ¹³C‑VB2 摄取实验直接证明:肿瘤细胞对 VB2 摄取能力强于共培养 T 细胞。
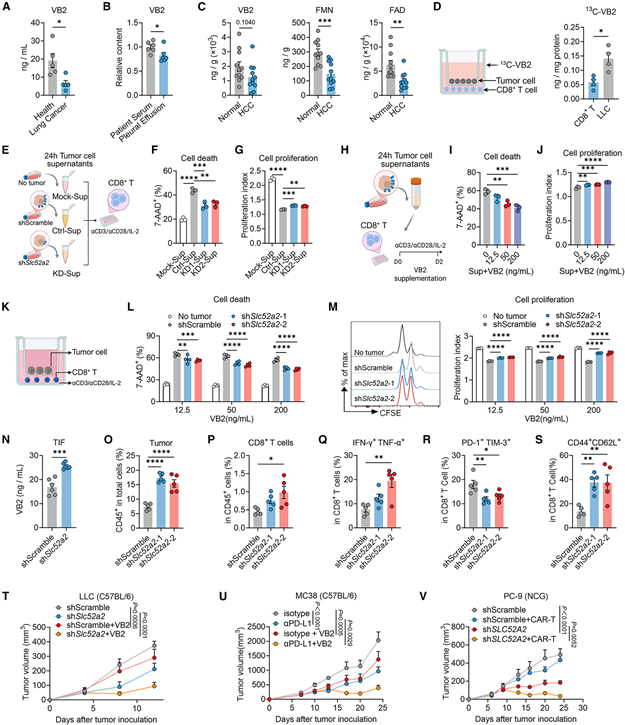
肿瘤细胞高表达 SLC52A2,强力抢夺肿瘤微环境中的 VB2,造成局部 VB2 匮乏;浸润进来的 CD8⁺T 细胞只能依靠 SLC52A3 获取 VB2,底物供给不足。一方面 SDH 失活线粒体崩溃,铁和 ROS 释放;另一方面表观修饰 H3K27me3 上调,沉默 SLC7A11‑GSH‑GPX4 抗氧化轴;双重打击下,活化抗肿瘤 CD8⁺T 发生铁死亡,实现肿瘤免疫逃逸。作者将该机制定义为VB2 竞争介导的 T 细胞铁死亡代谢检查点。
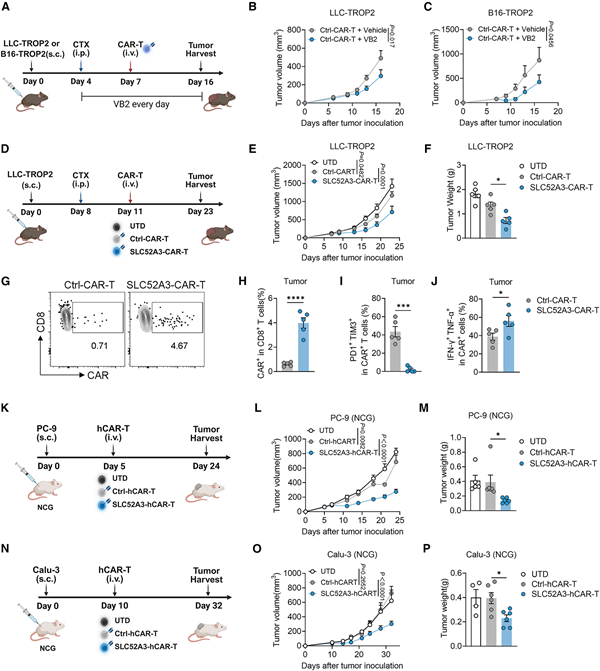
基于上述机制,作者评估两类干预手段,为实体瘤免疫治疗提供新方向。
动物模型证实,局部补充 VB2,可减轻 T 细胞铁死亡,抑制肿瘤生长;VB2 与抗‑PD‑L1 检查点抑制剂联合使用,可以进一步放大抗肿瘤效果。
研究设想:既然肿瘤抢走 VB2,那直接增强 CART 细胞抓取 VB2 的能力,对抗代谢竞争。
分别构建小鼠源 SLC52A3‑CART,人源 SLC52A3‑hCART。
• 体外:SLC52A3 过表达 T 细胞 VB2 摄取能力提升,耐受 VB2 匮乏环境,抵抗铁死亡;
• 体内多种实体瘤模型(LLC‑TROP2、B16‑TROP2、人源 PC9、Calu‑3 异种移植瘤):SLC52A3 过表达 CART,肿瘤浸润 CART 数量显著提升,耗竭比例降低,IFNγ、TNFα 效应分子分泌更高,肿瘤生长得到更强抑制。
SLC52A3 本身具备酸性环境偏好性,肿瘤微环境是酸性,改造后的 CART 反而可以更好地在肿瘤内部抓取 VB2,巧妙利用实体瘤微环境的特征实现治疗增益。
技术创新:搭建 CareSLCs 筛选平台,实现 CART 细胞层面大规模 SLC 转运蛋白 CRISPR 功能筛选,为免疫代谢领域提供工具。
全新竞争范式:发现肿瘤与 T 细胞使用不同转运蛋白抢夺同一种维生素:肿瘤 SLC52A2 掠夺 VB2,T 细胞依赖 SLC52A3 获取 VB2;跳出氨基酸竞争的传统框架,拓展维生素介导肿瘤免疫逃逸新模式。
机制创新:完整搭建 “维生素匮乏→线粒体损伤 + 表观遗传重编程→T 细胞铁死亡” 完整调控轴。发现 VB2 代谢通过 αKG/H3K27me3 表观调控铁死亡核心通路,把营养代谢、表观遗传、T 细胞铁死亡、肿瘤免疫逃逸四大热点领域串联。同时揭示 T 细胞与肿瘤细胞铁死亡通路偏好差异:活化 CD8⁺T 主要依赖 GPX4 而不是 FSP1。
实体瘤 CART 改造新思路:CART 改造不再只聚焦抗原识别域,代谢受体工程改造可以提升 T 细胞对匮乏营养捕获能力,对抗肿瘤微环境的代谢抑制,为实体瘤 CART 提供新靶点。该研究相关专利已经提交。
营养免疫治疗联合策略:VB2 有潜力作为免疫治疗的营养佐剂,但需要严谨临床研究评估获益风险,不能直接外推临床。
新药靶点方向:开发肿瘤 SLC52A2 选择性小分子抑制剂,阻断肿瘤抢夺 VB2,释放 T 细胞抗肿瘤能力。
本研究中核苷补充实验没有回救 VB2 缺陷 T 细胞,但不能完全排除 VB2 缺乏对核苷酸合成通路的潜在贡献,还需要进一步研究;
实验使用 Mdivi‑1 药物抑制线粒体自噬缓解 T 细胞铁死亡,Mdivi‑1 存在脱靶效应,未来需要线粒体自噬关键基因敲除的遗传学实验进一步验证线粒体自噬的作用;
目前全球没有 SLC52A2 高选择性小分子抑制剂,限制靶向该靶点的体内药理研究;
SLC52A2 在肿瘤上调、SLC52A3 优先在 T 细胞表达的转录调控分子机制尚不明确;
全部治疗干预证据均来自小鼠模型;SLC52A3‑CART、VB2 联合免疫治疗,仍有待人体临床试验验证有效性与安全性。
以往铁死亡领域的主流思路是:想尽办法诱导肿瘤细胞发生铁死亡,杀伤肿瘤。本研究提供反转视角:肿瘤可以主动制造营养匮乏,诱导保护性抗肿瘤 CD8⁺T 细胞发生铁死亡,实现免疫逃逸。这提示:抑制免疫细胞铁死亡,也是抗肿瘤免疫的重要策略。未来免疫代谢研究,要更多关注效应免疫细胞自身的死亡程序。
相关新闻资讯